Câu hỏi được hỏi nhiều nhất khi một nhà máy thiết bị y tế bắt đầu thiết kế khu sản xuất là “ISO 13485 yêu cầu phòng sạch cấp mấy”. Câu trả lời làm nhiều người khó chịu: tiêu chuẩn không ghi cấp nào cả, và việc nó không ghi là một lựa chọn có chủ ý. Thay vào đó, ISO 13485 đặt lên vai nhà sản xuất một nghĩa vụ khác — tự xác định yêu cầu môi trường làm việc, viết ra thành văn bản, rồi chứng minh mình duy trì được nó. Bài viết đọc kỹ ba điều khoản liên quan, chỉ ra chỗ chữ “ghi chú” thay đổi toàn bộ cách hiểu, và dựng lại chuỗi lập luận mà con số cấp sạch thực sự phải đi ra từ đó.
- Câu hỏi mà tiêu chuẩn cố tình không trả lời
- Ba điều khoản, đọc từng dòng
- Chữ “ghi chú” quyết định rất nhiều
- Điều khoản về độ sạch sản phẩm và cái bẫy “sẽ làm sạch sau”
- Vậy con số đến từ đâu: chuỗi lập luận qua bioburden
- Bốn nhóm sản phẩm, bốn mức kiểm soát khác nhau
- Đo gì, đo ở đâu, đo bao lâu một lần
- Bằng chứng phải trình được khi đánh giá
- Sáu sai lầm lặp lại nhiều nhất
- Câu hỏi thường gặp
Câu hỏi mà tiêu chuẩn cố tình không trả lời
Dược phẩm vô trùng có Phụ lục 1 EU GMP với bảng cấp A–D và giới hạn hạt cụ thể cho từng cấp. Phòng sạch điện tử có ISO 14644-1 với các lớp ISO 1–9 và bảng nồng độ theo cỡ hạt. Thiết bị y tế thì không có bảng nào tương đương — và đó là điểm khác biệt về bản chất, không phải một khoảng trống chưa kịp lấp.
Lý do nằm ở phạm vi sản phẩm. “Thiết bị y tế” bao trùm từ chiếc kẹp inox tái sử dụng cho tới stent phủ thuốc, từ băng gạc cho tới máy thở, từ ống tiêm dùng một lần cho tới thấu kính nội nhãn. Một bảng cấp sạch duy nhất áp cho cả dải ấy hoặc là quá lỏng với nhóm rủi ro cao, hoặc là quá tốn kém với nhóm rủi ro thấp. Vì thế ISO 13485 chọn cách khác: nó bắt buộc có yêu cầu môi trường, bắt buộc viết ra, bắt buộc giám sát và kiểm soát — nhưng để nhà sản xuất tự quyết nội dung, dựa trên đặc tính sản phẩm và rủi ro.
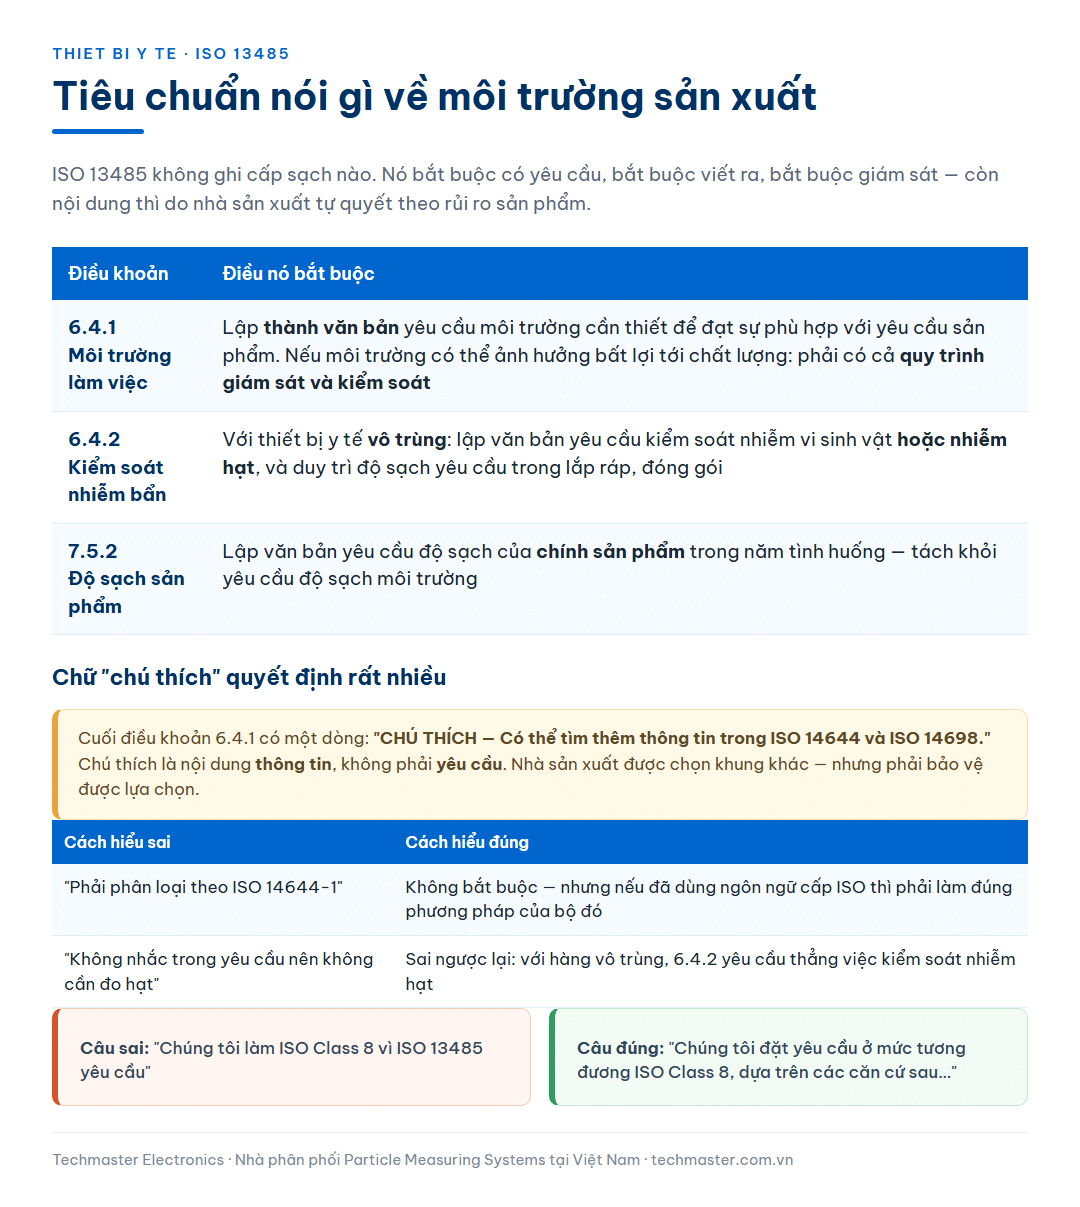
Hệ quả trực tiếp cho người viết hồ sơ: câu “chúng tôi làm phòng ISO Class 8 vì ISO 13485 yêu cầu” là một câu sai và sẽ bị bắt lỗi. Câu đúng có dạng “chúng tôi đặt yêu cầu môi trường ở mức tương đương ISO Class 8, dựa trên các căn cứ sau…” — và phần “căn cứ” mới là thứ đánh giá viên đọc. Cấp sạch là kết luận của một lập luận, không phải điểm khởi đầu của nó.
Ba điều khoản, đọc từng dòng
Toàn bộ nghĩa vụ về môi trường sản xuất trong ISO 13485:2016 nằm gọn ở mục 6.4 và một phần của mục 7.5. Chúng ngắn tới mức đáng ngạc nhiên.
| Điều khoản | Nội dung cốt lõi | Điều nó bắt buộc |
|---|---|---|
| 6.4.1 — Môi trường làm việc | Tổ chức phải lập thành văn bản các yêu cầu về môi trường làm việc cần thiết để đạt được sự phù hợp với yêu cầu sản phẩm. Nếu điều kiện môi trường có thể ảnh hưởng bất lợi tới chất lượng sản phẩm, phải lập thành văn bản cả yêu cầu lẫn quy trình giám sát và kiểm soát môi trường đó. | Có yêu cầu bằng văn bản; có quy trình đo; có quy định về sức khoẻ, vệ sinh và trang phục của người tiếp xúc; người làm việc tạm thời trong điều kiện đặc biệt phải có năng lực hoặc được giám sát |
| 6.4.2 — Kiểm soát nhiễm bẩn | Phải hoạch định và lập văn bản các biện pháp kiểm soát sản phẩm đã hoặc có thể đã nhiễm bẩn. Riêng với thiết bị y tế vô trùng, phải lập văn bản yêu cầu kiểm soát nhiễm vi sinh vật hoặc nhiễm hạt và duy trì độ sạch yêu cầu trong quá trình lắp ráp hoặc đóng gói. | Với hàng vô trùng: bắt buộc có yêu cầu về cả vi sinh và hạt, và phải duy trì được trong suốt công đoạn lắp ráp/đóng gói |
| 7.5.2 — Độ sạch của sản phẩm | Phải lập văn bản yêu cầu về độ sạch sản phẩm trong năm tình huống, trong đó có: sản phẩm được làm sạch trước khi tiệt trùng; sản phẩm cấp không vô trùng và sẽ được làm sạch trước khi dùng; sản phẩm không thể làm sạch trước khi tiệt trùng và độ sạch của nó có ý nghĩa khi sử dụng; sản phẩm cấp để dùng ở dạng không vô trùng mà độ sạch có ý nghĩa; và trường hợp phải loại bỏ tác nhân quy trình khỏi sản phẩm. | Yêu cầu độ sạch của sản phẩm, tách khỏi yêu cầu độ sạch của môi trường |
Ba điều khoản này chia bài toán thành hai trục mà nhiều hồ sơ gộp làm một: độ sạch của môi trường (6.4) và độ sạch của bản thân sản phẩm (7.5.2). Chúng liên quan nhưng không thay thế nhau. Một phòng đạt cấp sạch tốt không tự động cho ra sản phẩm sạch nếu công đoạn gia công vẫn sinh phoi; ngược lại, một sản phẩm được rửa siêu âm rất kỹ vẫn có thể tái nhiễm nếu môi trường đóng gói không kiểm soát.
Chữ “ghi chú” quyết định rất nhiều
Ngay cuối điều khoản 6.4.1, tiêu chuẩn có một dòng ngắn: “CHÚ THÍCH — Có thể tìm thêm thông tin trong ISO 14644 và ISO 14698.”
Trong cấu trúc của một tiêu chuẩn ISO, “chú thích” là nội dung thông tin, không phải nội dung yêu cầu. Sự khác biệt ấy có ba hệ quả rất cụ thể:
| Cách hiểu sai | Cách hiểu đúng |
|---|---|
| “Phải phân loại phòng theo ISO 14644-1” | Không bắt buộc. Nhưng nếu bạn chọn diễn đạt yêu cầu môi trường bằng ngôn ngữ cấp ISO, thì bạn đã tự nhận nghĩa vụ làm đúng phương pháp phân loại của bộ tiêu chuẩn đó |
| “Không nhắc trong yêu cầu nên không cần đo hạt” | Sai theo chiều ngược lại. Với hàng vô trùng, 6.4.2 yêu cầu thẳng việc kiểm soát nhiễm hạt; ISO 14644 chỉ là gợi ý về cách làm |
| “Chú thích nên có thể bỏ qua hoàn toàn” | Trên thực tế, đánh giá viên và khách hàng đều mặc định bạn dùng khung ISO 14644 trừ khi bạn có lý do khác và giải thích được. Đi đường khác thì phải mang theo lập luận |
Nói cách khác, dòng chú thích ấy trao cho nhà sản xuất một quyền tự do thật, kèm một cái giá: tự do chọn khung, nhưng phải bảo vệ được lựa chọn. Trong thực tế Việt Nam, gần như mọi nhà máy thiết bị y tế đều chọn khung ISO 14644 — vì khách hàng nước ngoài quen với nó, vì đơn vị kiểm định trong nước làm theo nó, và vì viết “ISO Class 7 ở trạng thái vận hành” ngắn gọn hơn nhiều so với việc tự định nghĩa một hệ đo riêng. Đó là lựa chọn hợp lý, miễn là hồ sơ ghi rõ đây là lựa chọn chứ không phải nghĩa vụ.

Điều khoản về độ sạch sản phẩm và cái bẫy “sẽ làm sạch sau”
Trong điều khoản 7.5.2 có một câu dễ đọc lướt nhưng có hệ quả lớn: nếu sản phẩm được làm sạch theo trường hợp “làm sạch trước khi tiệt trùng hoặc trước khi sử dụng”, thì các yêu cầu ở 6.4.1 không áp dụng cho giai đoạn trước công đoạn làm sạch đó.
Đây là một sự nhượng bộ hợp lý về mặt kỹ thuật: không có lý do gì bắt khu gia công cơ khí — nơi tiện, phay, mài sinh phoi kim loại và dung dịch cắt gọt — phải đạt cấp sạch phòng sạch, nếu mọi chi tiết sau đó đều đi qua một dây chuyền rửa đã được thẩm định. Nhưng nó cũng là chỗ bị lạm dụng nhiều nhất, theo ba kiểu:
· Kéo dài ranh giới. Điều khoản miễn trừ cho giai đoạn trước công đoạn làm sạch. Nó không miễn trừ cho khu vực sau khi rửa, không miễn trừ cho khâu kiểm tra, lắp ráp cuối và đóng gói. Ranh giới ấy phải là một ranh giới vật lý có thật trong mặt bằng, có kiểm soát ra vào, chứ không phải một dòng chữ trong quy trình.
· Quy trình làm sạch chưa được thẩm định. Miễn trừ dựa trên việc công đoạn làm sạch thực sự loại bỏ được thứ mà môi trường bẩn đã để lại. Nếu quy trình rửa chưa có bằng chứng hiệu quả — không có dữ liệu về dư lượng hạt, không có tiêu chí chấp nhận — thì cơ sở của miễn trừ không tồn tại.
· Bỏ qua thứ mà rửa không loại được. Rửa loại được hạt bám và dầu mỡ. Nó không loại được hạt đã bị ép vào trong vật liệu, không loại được nội độc tố ở mức đáng kể, và với chi tiết có lỗ nhỏ hoặc rãnh sâu thì hiệu quả rửa giảm mạnh. Kết cấu sản phẩm quyết định miễn trừ này có dùng được hay không.
Vậy con số đến từ đâu: chuỗi lập luận qua bioburden
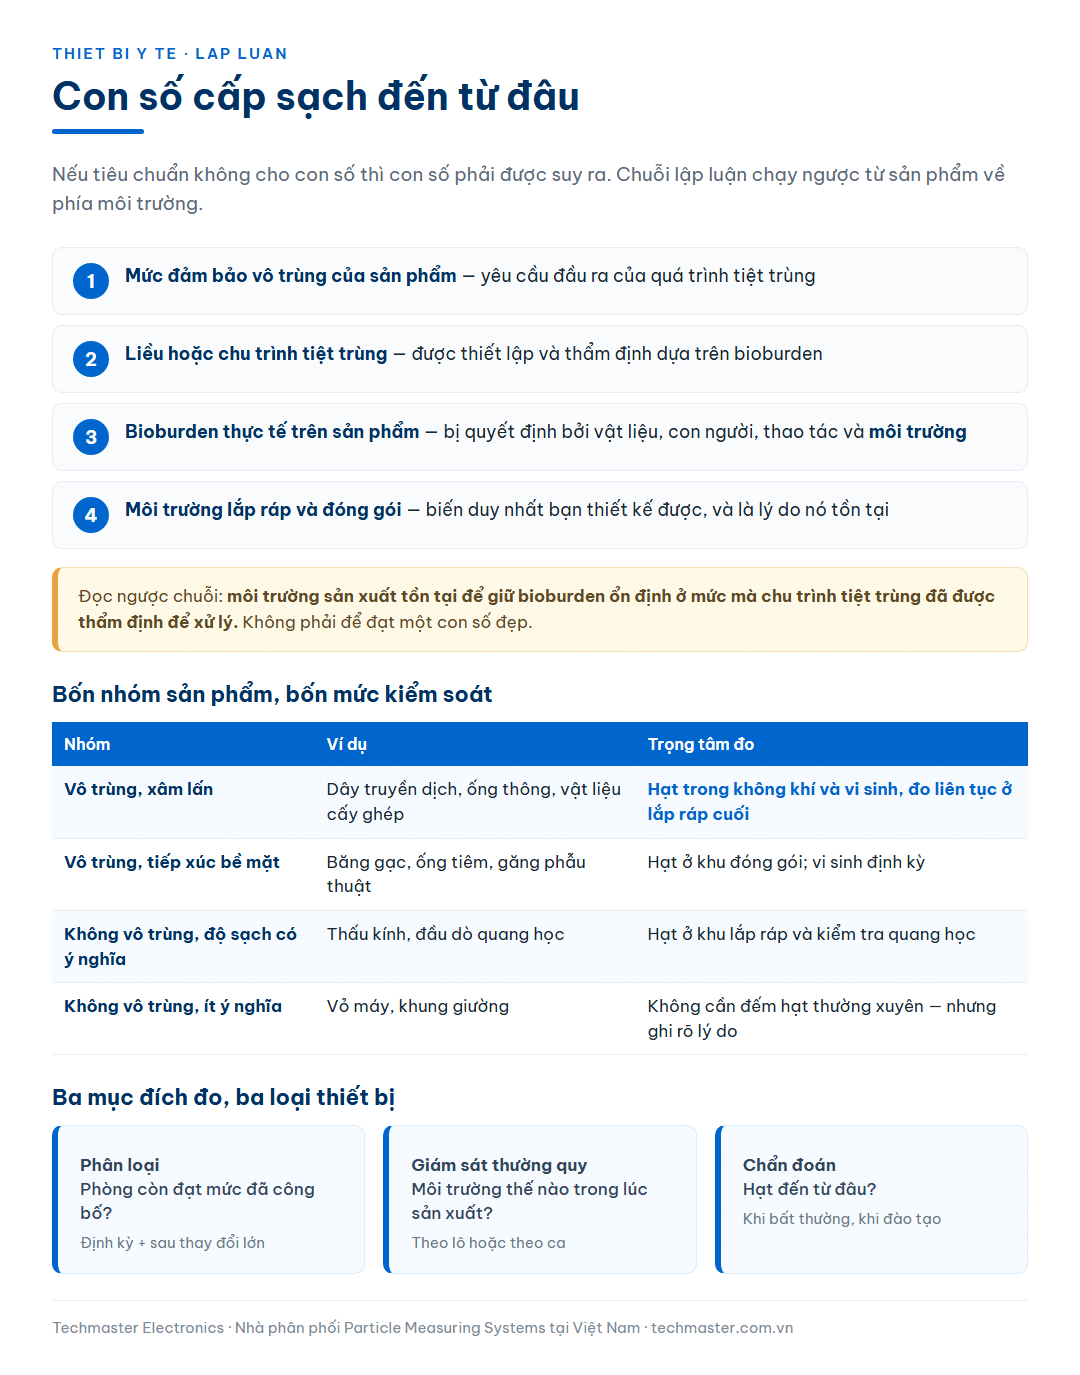
Nếu tiêu chuẩn không cho con số, thì con số phải được suy ra. Với thiết bị y tế vô trùng, chuỗi suy luận có bốn mắt xích và chạy ngược từ sản phẩm về phía môi trường:
| Mắt xích | Nội dung | Điều nó ràng buộc mắt xích trước |
|---|---|---|
| 1. Mức đảm bảo vô trùng của sản phẩm | Yêu cầu đầu ra của quá trình tiệt trùng | — |
| 2. Liều hoặc chu trình tiệt trùng | Được thiết lập và thẩm định dựa trên bioburden — quần thể vi sinh vật trên sản phẩm trước khi tiệt trùng | Bioburden càng cao thì liều/chu trình phải càng mạnh, hoặc phải thiết lập lại |
| 3. Bioburden thực tế trên sản phẩm | Được xác định bằng phép thử định lượng vi sinh trên sản phẩm, theo dõi định kỳ | Bị quyết định bởi vật liệu đầu vào, con người, thao tác và môi trường |
| 4. Môi trường lắp ráp và đóng gói | Cấp sạch, chênh áp, trang phục, tần suất vệ sinh | Đây là biến bạn thiết kế được — và là lý do nó tồn tại |
Đọc ngược chuỗi này cho ra một phát biểu rất hữu dụng khi phải bảo vệ hồ sơ: môi trường sản xuất tồn tại để giữ bioburden ổn định ở mức mà chu trình tiệt trùng đã được thẩm định để xử lý. Không phải để đạt một con số đẹp, cũng không phải để giống nhà máy bên cạnh. Từ đó suy ra hai hệ quả mà nhiều hồ sơ bỏ sót:
Thứ nhất, dữ liệu bioburden là bằng chứng đầu ra của chương trình môi trường. Nếu bioburden theo dõi theo lô ổn định và nằm trong khoảng đã dùng để thiết lập liều, thì chương trình môi trường đang làm đúng việc của nó — kể cả khi cấp sạch không “cao”. Nếu bioburden trôi lên, môi trường là nơi đầu tiên phải soi, và khi đó dữ liệu đếm hạt trở thành công cụ chẩn đoán chứ không chỉ là hồ sơ tuân thủ.
Thứ hai, với sản phẩm không vô trùng nhưng độ sạch có ý nghĩa khi dùng, chuỗi lập luận đổi hẳn. Không có bước tiệt trùng để làm mốc, nên căn cứ phải đến từ nơi khác: yêu cầu về tiểu phân của chính sản phẩm khi sử dụng, đường tiếp xúc với người bệnh, và phân tích rủi ro. Đây là nhóm hay bị làm hời hợt nhất vì thiếu một con số bên ngoài để bám vào.
Bốn nhóm sản phẩm, bốn mức kiểm soát khác nhau
Bảng dưới đây không phải một bảng quy định — không tồn tại bảng như vậy — mà là cách phân nhóm theo lập luận rủi ro, để thấy vì sao một nhà máy có thể cần bốn mức kiểm soát khác nhau dưới cùng một mái.
| Nhóm | Ví dụ | Vì sao mức kiểm soát ở đó | Trọng tâm đo |
|---|---|---|---|
| Vô trùng, xâm lấn, tiếp xúc máu hoặc mô | Bộ dây truyền dịch, ống thông, vật liệu cấy ghép | Bioburden trước tiệt trùng phải thấp và ổn định; hạt còn lại trên sản phẩm có thể đi thẳng vào cơ thể | Hạt trong không khí và vi sinh; đo liên tục ở khu lắp ráp cuối |
| Vô trùng, tiếp xúc bề mặt hoặc niêm mạc | Băng gạc vô trùng, ống tiêm, găng phẫu thuật | Vẫn phải kiểm soát bioburden, nhưng hệ quả của một hạt lạc thấp hơn nhóm trên | Hạt trong không khí ở khu đóng gói; vi sinh theo tần suất định kỳ |
| Không vô trùng, độ sạch có ý nghĩa | Thấu kính, đầu dò quang học, linh kiện quang – cơ chính xác | Không có bước tiệt trùng làm mốc; hạt ảnh hưởng tới chức năng chứ không tới vô trùng | Hạt trong không khí ở khu lắp ráp và khu kiểm tra quang học |
| Không vô trùng, độ sạch ít ý nghĩa | Vỏ máy, khung giường, phụ kiện cơ khí không tiếp xúc | Yêu cầu môi trường vẫn phải có văn bản, nhưng có thể chỉ ở mức nhà xưởng kiểm soát cơ bản | Không cần chương trình đếm hạt thường xuyên; ghi rõ lý do trong hồ sơ |
Nhóm thứ ba là nhóm hay bị đánh giá thấp nhất. Với một thấu kính hay một cụm quang học, hạt không gây nhiễm khuẩn mà gây lỗi chức năng — tán xạ, điểm mờ, sai số đo. Rủi ro ấy không được xử lý bằng ngôn ngữ vi sinh, mà bằng ngôn ngữ giống ngành điện tử hơn: cỡ hạt tới hạn nhỏ hơn, chú ý tới bề mặt nhiều hơn không khí, và kiểm soát vật liệu bao gói chặt hơn. Ranh giới giữa hai lối tư duy này được so sánh chi tiết trong bài đo tiểu phân trong phòng sạch điện tử theo ISO Class 5–8.
Đo gì, đo ở đâu, đo bao lâu một lần
Khi đã có mức kiểm soát cho từng khu vực, chương trình đo phải trả lời ba câu hỏi tách biệt. Trộn chúng lại là nguyên nhân của phần lớn các chương trình vừa tốn kém vừa không chứng minh được gì.
| Mục đích | Trả lời câu hỏi | Tần suất điển hình | Thiết bị phù hợp |
|---|---|---|---|
| Phân loại / tái chứng nhận | Phòng có còn đạt mức đã công bố không? | Định kỳ theo chu kỳ đã đặt, và sau mỗi thay đổi lớn | Máy đếm hạt di động có lưu lượng phù hợp, chứng chỉ hiệu chuẩn còn hiệu lực |
| Giám sát thường quy | Hôm nay, trong lúc đang sản xuất, môi trường thế nào? | Theo lô hoặc theo ca ở khu vực tới hạn | Cảm biến cố định nối hệ giám sát, hoặc máy di động theo lịch cố định |
| Chẩn đoán và khoanh vùng | Hạt đến từ đâu? Thao tác nào sinh hạt? | Khi có bất thường, khi thay đổi quy trình, khi đào tạo | Máy cầm tay nhỏ, cơ động, đọc nhanh |
Ba mục đích ấy thường cần ba loại thiết bị khác nhau, và cố ghép vào một máy duy nhất luôn là một thoả hiệp tồi. Với việc phân loại và tái chứng nhận, thiết bị phải có lưu lượng danh định đủ để lấy đủ thể tích mẫu trong thời gian hợp lý và có hiệu chuẩn được công nhận — máy đếm hạt Lasair III 310B thuộc nhóm này. Với giám sát thường quy ở khu lắp ráp vô trùng, cảm biến cố định như cảm biến đếm hạt Airnet II 510-4 hoặc cảm biến đếm hạt IsoAir 310P cho chuỗi dữ liệu liên tục gắn được với từng lô. Với chẩn đoán và đào tạo, một máy đếm hạt cầm tay HandiLaz Mini II cho phép người vận hành nhìn thấy ngay hậu quả của một thao tác — công cụ đào tạo hiệu quả hơn nhiều so với một buổi giảng. Việc đối chiếu thông số giữa các dòng máy cầm tay cho ứng dụng thiết bị y tế đã được trình bày riêng trong bài chọn máy đếm hạt cho nhà máy thiết bị y tế.
Về vị trí điểm đo, nguyên tắc giống mọi ngành: đặt ở nơi sản phẩm phơi nhiễm nhiều nhất, không phải nơi tiện lắp. Với thiết bị y tế, ba vị trí gần như luôn đúng là điểm hàn/ghép sterile barrier, điểm sản phẩm nằm mở trước khi vào bao gói, và cửa chuyển vật tư vào khu sạch.

Bằng chứng phải trình được khi đánh giá
Vì tiêu chuẩn không cho con số, đánh giá viên không thể hỏi “sao không đạt cấp X”. Thứ họ hỏi là chuỗi bằng chứng. Danh mục dưới đây là bộ tối thiểu, và thứ tự cũng chính là thứ tự lập luận:
| # | Bằng chứng | Câu hỏi mà nó trả lời |
|---|---|---|
| 1 | Phân tích rủi ro dẫn tới yêu cầu môi trường | Vì sao lại là mức này mà không phải mức khác? |
| 2 | Văn bản yêu cầu môi trường cho từng khu vực | Yêu cầu đã được lập thành văn bản chưa? |
| 3 | Quy trình giám sát và kiểm soát môi trường | Ai đo, đo gì, ở đâu, bao lâu một lần, vượt thì làm gì? |
| 4 | Báo cáo phân loại / tái chứng nhận còn hiệu lực | Phòng có đạt mức đã công bố không? |
| 5 | Dữ liệu giám sát thường quy kèm phân tích xu hướng | Nó có được duy trì theo thời gian không? |
| 6 | Chứng chỉ hiệu chuẩn thiết bị đo, còn hạn | Số liệu có đáng tin không? |
| 7 | Dữ liệu bioburden theo lô (với hàng vô trùng) | Chương trình môi trường có đạt mục đích của nó không? |
| 8 | Hồ sơ đào tạo, sức khoẻ, trang phục của người ra vào | Điều khoản 6.4.1 về con người đã được đáp ứng chưa? |
Dòng 6 là dòng bị trượt nhiều nhất trong thực tế Việt Nam, không phải vì thiếu ý thức mà vì hạ tầng: một chứng chỉ hiệu chuẩn máy đếm hạt được công nhận cần phòng thí nghiệm có năng lực tương ứng, và số lượng đơn vị làm được việc này trong nước có hạn. Bối cảnh hạ tầng đo lường và hiệu chuẩn cho nhà máy có vốn đầu tư nước ngoài được bàn riêng trong bài hạ tầng đo lường và hiệu chuẩn cho nhà máy FDI tại Việt Nam.
Sáu sai lầm lặp lại nhiều nhất
· Chọn cấp sạch trước, tìm lý do sau. Hồ sơ sẽ luôn có mùi hồi tố, và đánh giá viên có kinh nghiệm nhận ra ngay khi phân tích rủi ro không dẫn tới đúng con số đã chọn. Làm đúng thứ tự tốn thêm vài ngày và tiết kiệm rất nhiều tranh luận về sau.
· Sao chép nguyên khung dược phẩm. Áp bảng cấp A–D của Phụ lục 1 vào một nhà máy thiết bị y tế thường tạo ra chi phí vận hành không ai gánh nổi, đồng thời tự nhận cả những nghĩa vụ đi kèm khung đó — trong khi vẫn không trả lời được câu hỏi vì sao mức ấy là phù hợp với sản phẩm này.
· Đo phân loại rồi coi như đã giám sát. Một báo cáo phân loại một năm một lần không chứng minh được điều gì về ngày sản xuất lô đang xét. Hai việc này khác nhau về mục đích, tần suất và cả loại thiết bị.
· Bỏ trống nhóm sản phẩm không vô trùng. Điều khoản 7.5.2 nêu rõ trường hợp sản phẩm cấp ở dạng không vô trùng mà độ sạch vẫn có ý nghĩa khi dùng. Không có bước tiệt trùng không có nghĩa là không có yêu cầu.
· Dùng miễn trừ “sẽ làm sạch sau” cho cả khu vực sau khi rửa. Miễn trừ chỉ áp cho giai đoạn trước công đoạn làm sạch, và chỉ khi công đoạn ấy đã được thẩm định. Ranh giới phải là ranh giới vật lý.
· Không nối dữ liệu môi trường với dữ liệu bioburden. Khi hai bộ dữ liệu này nằm ở hai phòng ban không nói chuyện với nhau, chương trình môi trường mất đi bằng chứng mạnh nhất của chính nó — và khi bioburden trôi, không ai có dữ liệu để tìm nguyên nhân.
Techmaster Electronics là nhà phân phối uỷ quyền của Particle Measuring Systems tại Việt Nam, có phòng thí nghiệm hiệu chuẩn được ANAB (Hoa Kỳ) công nhận theo ISO/IEC 17025. Đội kỹ thuật hỗ trợ xác định mức kiểm soát theo nhóm sản phẩm, chọn thiết bị tách bạch cho ba mục đích phân loại – giám sát – chẩn đoán, và cung cấp chứng chỉ hiệu chuẩn kèm số liệu as-found.
Câu hỏi thường gặp
ISO 13485 có bắt buộc nhà máy thiết bị y tế phải có phòng sạch không?
Không bắt buộc một cách vô điều kiện. Tiêu chuẩn yêu cầu lập thành văn bản các yêu cầu về môi trường làm việc cần thiết để đạt sự phù hợp với yêu cầu sản phẩm, và nếu điều kiện môi trường có thể ảnh hưởng bất lợi tới chất lượng thì phải có cả quy trình giám sát và kiểm soát. Riêng với thiết bị y tế vô trùng, điều khoản về kiểm soát nhiễm bẩn yêu cầu thẳng việc lập văn bản kiểm soát nhiễm vi sinh vật hoặc nhiễm hạt và duy trì độ sạch trong lắp ráp, đóng gói. Trên thực tế, yêu cầu đó dẫn tới một khu vực có kiểm soát môi trường, nhưng mức kiểm soát và việc có gọi nó là “phòng sạch” hay không là kết luận của phân tích rủi ro.
Vậy nhà máy chúng tôi nên chọn ISO Class mấy?
Không ai trả lời được câu này nếu chưa biết sản phẩm. Chuỗi lập luận đúng chạy ngược từ sản phẩm: mức đảm bảo vô trùng cần đạt, chu trình tiệt trùng được thẩm định dựa trên bioburden nào, bioburden ấy chịu ảnh hưởng của những nguồn nào, và môi trường phải kiểm soát tới mức nào để giữ bioburden ổn định trong khoảng đã dùng để thiết lập chu trình. Với sản phẩm không vô trùng, thay bioburden bằng yêu cầu tiểu phân của chính sản phẩm khi sử dụng. Con số cấp sạch xuất hiện ở cuối chuỗi ấy chứ không ở đầu.
ISO 14644 và ISO 14698 có bắt buộc áp dụng không?
Không. Hai bộ tiêu chuẩn này xuất hiện trong ISO 13485 ở dạng chú thích, tức nội dung thông tin chứ không phải yêu cầu. Nhà sản xuất có quyền chọn khung khác nếu bảo vệ được lựa chọn. Tuy nhiên, khi bạn đã diễn đạt yêu cầu môi trường bằng ngôn ngữ cấp ISO — chẳng hạn “ISO Class 7 ở trạng thái vận hành” — thì bạn đã tự nhận nghĩa vụ thực hiện đúng phương pháp phân loại và số điểm lấy mẫu của bộ tiêu chuẩn đó. Không thể mượn cái tên mà bỏ phương pháp.
Khu gia công cơ khí trước dây chuyền rửa có phải kiểm soát môi trường không?
Tiêu chuẩn nêu rõ rằng nếu sản phẩm được làm sạch trước khi tiệt trùng hoặc trước khi sử dụng thì các yêu cầu về môi trường làm việc không áp dụng cho giai đoạn trước công đoạn làm sạch. Miễn trừ này chỉ có giá trị khi quy trình làm sạch đã được thẩm định với tiêu chí chấp nhận rõ ràng, và chỉ áp cho phần trước ranh giới làm sạch — ranh giới ấy phải là một ranh giới vật lý có kiểm soát ra vào, không phải một câu trong quy trình. Cũng cần lưu ý những thứ mà rửa không loại được: hạt đã ép vào vật liệu, và chi tiết có lỗ nhỏ hoặc rãnh sâu nơi hiệu quả rửa giảm mạnh.
Chỉ đo phân loại mỗi năm một lần đã đủ chưa?
Chưa, nếu sản phẩm thuộc nhóm mà môi trường có thể ảnh hưởng bất lợi tới chất lượng. Phân loại trả lời câu hỏi “phòng có còn đạt mức đã công bố không” tại thời điểm đo; giám sát thường quy trả lời câu hỏi “môi trường thế nào trong lúc đang sản xuất lô này”. Hồ sơ lô cần bằng chứng thuộc loại thứ hai. Trong thực tế, hai việc này cũng dùng hai loại thiết bị khác nhau và có tần suất khác nhau, nên gộp chúng vào một dòng ngân sách thường dẫn tới việc bỏ hẳn phần giám sát.